Cette interview fait suite à une suggestion de Thermo Fisher Scientific, qui souhaitait mettre en lumière un défi clé dans l’industrie pharmaceutique : comment préparer les milieux pour une simulation de procédé aseptique (SPA ou MFT, Media Fill Test)?
S’il y a bien un endroit difficile d’accès dans un laboratoire pharmaceutique, c’est la zone de production… surtout lorsqu’une Aseptic Process Simulation (APS), parfois appelée Media Fill Test (MFT), est en cours.
Mais aucune porte n’est jamais complétement fermée pour les SuperMicrobiologistes.
Nous avons réussi à nous faufiler (avec autorisation, bien sûr !) et à rencontrer une spécialiste des APS, qui nous a tout expliqué sur les simulations de procédés aseptiques… et on a adoré.
Voici son retour d’expérience.
Sara, pouvez-vous vous présenter ainsi que votre laboratoire ?
Je suis Sara Guccini, responsable assurance stérilité et gestion des risques chez Kedrion, sur le site de Bolognana (Italie, Toscane). Mon département fait partie de l’équipe Assurance Qualité. Avec mes collègues, nous collaborons étroitement avec l’équipe de microbiologie QC et l’équipe QA Opérations dédiée aux départements de remplissage aseptique.
L’une des principales responsabilités de mon équipe est de gérer les activités d’Aseptic Process Simulation (APS) du point de vue assurance qualité, en garantissant une conformité totale avec les exigences actuelles de l’Annexe 1 des BPF européennes.
Mes collègues Alessandro Dondini et Alessia Tullio m’ont aidée à répondre à cette interview.
Quels types de produits fabriquez-vous dans votre usine ?
Le site de Kedrion (Bolognana) fabrique des produits dérivés du plasma humain remplis de manière aseptique, comme l’albumine humaine, les immunoglobulines humaines (5 % et 10 %) et les facteurs de coagulation humains, tous sous forme injectable.
« Pendant la simulation, on reproduit aussi bien les activités de routine que les situations exceptionnelles…«
Comprendre la Simulation de Procédé Aseptique
Pour quelqu’un qui découvre le concept (disons un chimiste !), pouvez-vous expliquer brièvement ce qu’est un Media Fill Test (MFT) ?
Une simulation de procédé aseptique, aussi appelée media fill test, est une reproduction complète du procédé de fabrication aseptique en utilisant un milieu de culture à la place du produit. Elle inclut toutes les opérations aseptiques réalisées en routine : assemblage, remplissage, lyophilisation (si applicable) et sertissage, conformément aux exigences de l’Annexe 1 des BPF européennes.
Pendant la simulation, on reproduit aussi bien les activités de routine que les situations exceptionnelles : changements d’équipe, réglage de la ligne de remplissage, monitoring environnemental et des tenues, interventions planifiées ou non, ainsi que les temps d’attente associés.
Quel est l’objectif d’un APS ?
L’objectif est de vérifier que le procédé est capable d’assurer la stérilité du produit.
À quelle fréquence devez-vous réaliser des APS ?
Au minimum deux fois par an pour chaque ligne de remplissage. Mais des simulations supplémentaires peuvent être nécessaires avant l’échéance prévue en cas d’événement inattendu : résultat de stérilité non conforme, APS échoué ou déviation procédé.
Est-ce une exigence de la Pharmacopée ?
Non. C’est une exigence de l’Annexe 1 des BPF européennes : « Fabrication des médicaments stériles ».
« Au moins deux fois par an, avant la période d’arrêt de la ligne, le département de production biologique prépare le milieu de culture … , puis l’envoie au département de remplissage. »
Exécution du Media Fill Test
Concrètement, comment se déroule un Media Fill Test chez vous ?
Au moins deux fois par an, avant la période d’arrêt de la ligne, le département de production biologique prépare le milieu de culture dans une cuve ou une poche jetable (le même type de contenant que celui utilisé pour le vrac produit lors de la fabrication aseptique), puis l’envoie au département de remplissage.
Là, le milieu est stérilisé par filtration, puis introduit dans la ligne de répartition aseptique jusqu’au remplissage des flacons.
Si la simulation concerne un produit liquide, les flacons sont sertis en ligne puis stockés en salle à température contrôlée pendant au moins 14 jours.
Après incubation, le personnel qualifié inspecte visuellement chaque flacon afin de détecter tout signe de contamination.
Si la simulation concerne un produit lyophilisé, les flacons remplis de milieu sont placés dans le lyophilisateur. Un cycle dédié est lancé : il reproduit les phases de maintien et de bouchage sans inhiber la croissance d’éventuels contaminants microbiens. Après au moins 12 heures, les flacons sont déchargés, sertis sur la machine de capsulage, puis suivent le même parcours que les produits liquides.
Tous les matériaux utilisés pendant l’APS (cuves, poches, bouchons, flacons) sont identiques à ceux utilisés en production de routine. Les procédures opératoires sont également les mêmes.
L’Assurance Qualité gère toute la documentation via des procédures dédiées, des dossiers de lot et des analyses de risques qui justifient les décisions concernant la taille de lot, le format de flacon et les temps d’attente à challenger pendant les simulations.
Quels sont les critères d’acceptation pour considérer un APS comme réussi ?
Selon l’article 9.46 de l’Annexe 1 des BPF européennes : « L’objectif doit être zéro croissance. Toute unité contaminée doit conduire à l’échec de l’APS. »
En cas d’échec, que faites-vous ?
En cas de contamination, une déviation est ouverte selon une procédure dédiée et une investigation est menée afin d’identifier la cause de l’échec.
Préparation des milieux pour un APS
Quel milieu de culture utilisez-vous ?
Nous utilisons des bouillons de peptone végétale filtrables à froid, spécifiquement conçus pour les media fills en industrie pharmaceutique.
Ils sont fabriqués à partir de matières premières exemptes de composants d’origine animale.
Y a-t-il des recommandations concernant le type de peptones (d’origine animale ou non) pour des produits destinés à l’humain ?
Selon la recommandation EMA « Note for guidance on minimising the risk of transmitting animal spongiform encephalopathy agents (EMA/410/01 rev.3) », il est préférable d’utiliser des milieux sans origine animale (AOF) pour les produits destinés à l’humain. C’est ce que nous faisons.
Utilisez-vous des poudres à reconstituer ou des poches prêtes à l’emploi stériles ?
Nous travaillons avec des milieux en poudre que nous préparons et reconstituons nous-mêmes.
Quel volume utilisez-vous généralement pour un APS ?
Le volume dépend de la taille de lot de l’APS. Nous le déterminons à l’aide d’une formule validée.
Comment préparez-vous le milieu ?
Nous préparons exactement la quantité nécessaire pour chaque test.
Au lieu d’utiliser un autoclave, nous stérilisons par filtration, puis nous transférons aseptiquement le milieu dans les contenants finaux sous hotte à flux laminaire. Ensuite, le contenant est envoyé en production pour réaliser l’APS.
La poudre que vous utilisez, est-elle stérile ?
Les milieux que nous utilisons sont stérilisés par irradiation gamma.
Le milieu peut-il colmater les filtres de stérilisation ?
C’est effectivement un inconvénient possible des milieux filtrables à froid, mais avec celui que nous utilisons, cela arrive très rarement.
Quels sont les avantages et les limites de la filtration à froid ?
Les avantages de la stérilisation à froid sont :
- Délais plus courts
- Pas besoin d’autoclave
- Coûts plus faibles
- Pas de manipulation d’objets à haute température
- Risque réduit de casse due à la pression
Les inconvénients de la stérilisation à froid sont :
- Manipulations supplémentaires (par exemple le bouchage après filtration)
- Risque de rupture accidentelle du filtre
- Nécessité d’une hotte à flux laminaire ou d’un environnement contrôlé
- Risque de colmatage
Vérification des performances du milieu utilisé pour l’APS
Comment vérifiez-vous la performance du milieu ?
Comme pour tout autre milieu on fait un Growth Promotion Test (GPT).
Réalisez-vous un GPT à chaque APS ?
Oui, nous réalisons un GPT sur chaque lot de poudre reçu du fournisseur, et nous en faisons également un à la fin de chaque APS.
Le rôle des fournisseurs de milieux pour les APS
Avec quel fournisseur travaillez-vous actuellement ?
Notre fournisseur pour les milieux APS est Thermo Fisher Scientific, et nous travaillons avec eux depuis plus de dix ans.
Pourquoi avoir choisi leurs milieux pour vos APS ?
Pour la qualité élevée des matières premières et la fiabilité reconnue de l’entreprise.
L’après Simulation de Procédé Aseptique
Un nettoyage spécifique des lignes de production est-il nécessaire après un APS, puisque des milieux de culture ont été utilisés ?
Oui. Chez nous, chaque APS est suivi d’une période d’arrêt de ligne. Pendant ce temps, les protocoles de nettoyage et de désinfection sont appliqués afin de restaurer la classification environnementale des locaux.
Nous remercions chaleureusement Sara Guccini, Alessandro Dondini et Alessia Tullio d’avoir répondu à toutes nos questions et partagé leur expérience de l’intérieur d’un APS en production !
Quelques mots sur les milieux APS Thermo Fisher Scientific
Thermo Fisher Scientific propose une gamme complète de produits dédiés aux media fills pour soutenir les simulations de procédés aseptiques.
Les milieux filtrables à froid Thermo Scientific™ sont spécialement formulés pour simplifier les media fills, en offrant des performances élevées avec une préparation minimale. Ils existent en version avec ou sans origine animale, selon les besoins du procédé.
Ces milieux sont ultrafiltrés pour assurer une solubilité rapide et constante, sans chauffage, ce qui réduit le risque de colmatage. Ils sont conformes aux Pharmacopées USP/EP, exempts d’ESB et de mycoplasmes, et stérilisés par irradiation gamma.
Les principales caractéristiques des milieux filtrables à froid de Thermo Scientific™ sont :
- Conformité USP/EP
- Sans ESB ni mycoplasmes
- Irradiation gamma
- Ultrafiltration pour solubilité rapide
- Filtration à froid sans chauffage
- Haute solubilité limitant le risque de colmatage
Les produits media fill sont disponibles sous différents formats : milieux déshydratés (DCM ; Fig. 1) et BioProcess Containers (BPC ; Fig. 2).
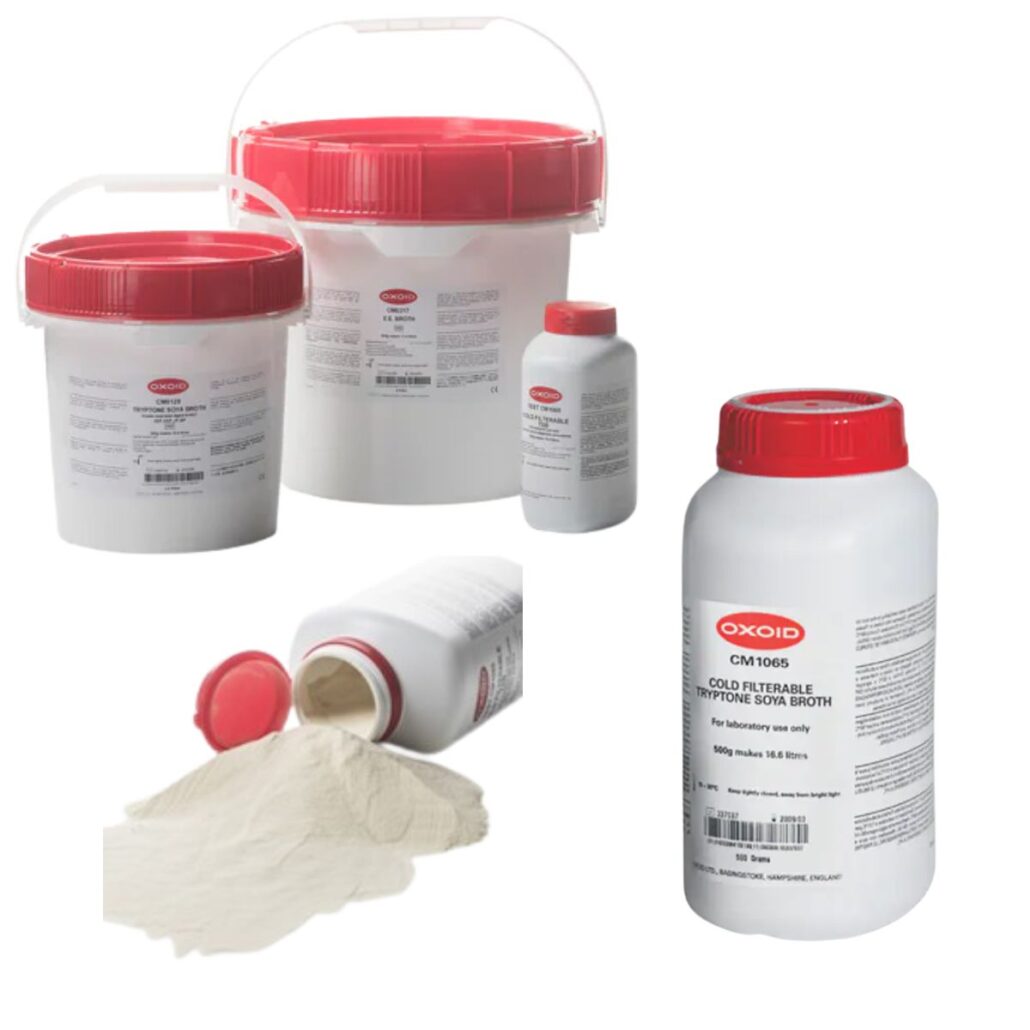
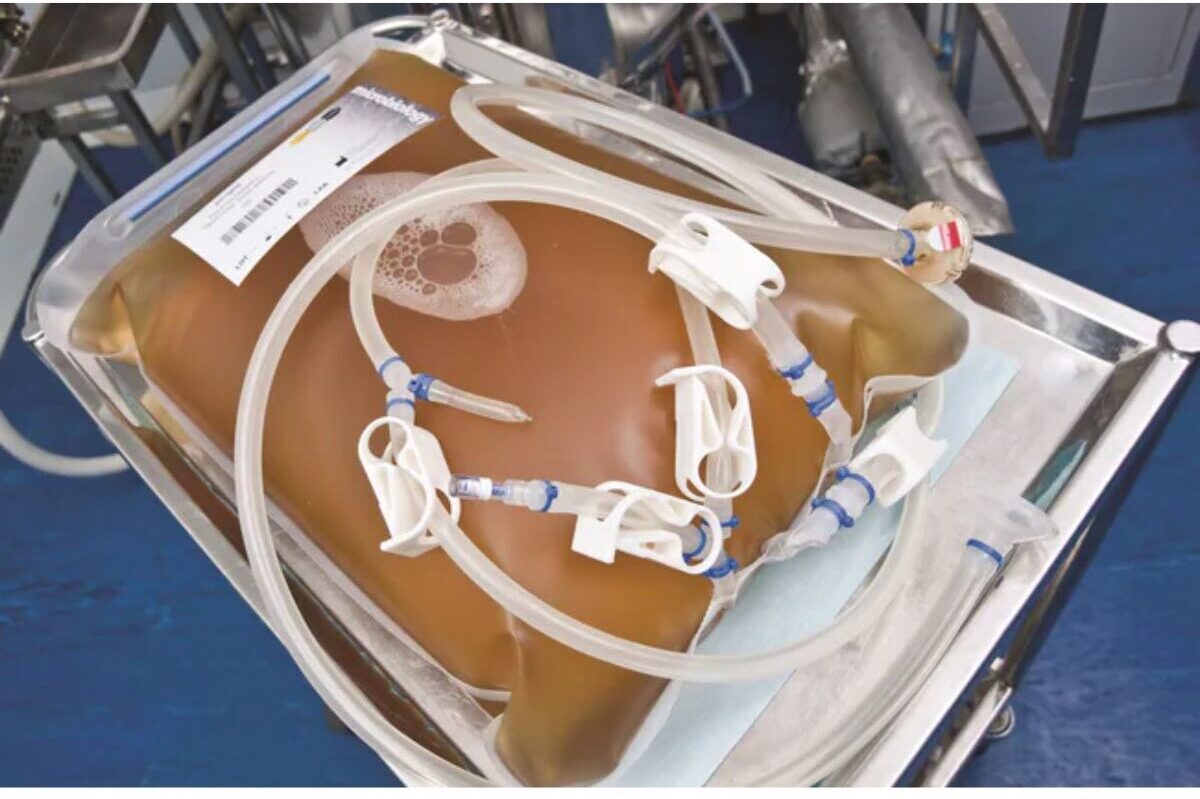
Ces deux formats offrent une grande flexibilité selon les besoins. Des lots uniques jusqu’à 600 kg peuvent également être fournis afin de simplifier le contrôle des matières entrantes et garantir une production homogène.
Pour les applications de contrôle qualité, notamment les GPT, Thermo Scientific™ Quanti-Cult Plus™ propose des micro-organismes de contrôle quantitatif avec traçabilité complète via des souches dérivées ATCC® licenciées.
Comment faire pour participer dans des différentes formations?
Bonjour, de quelles formations vous voulez parler ?